
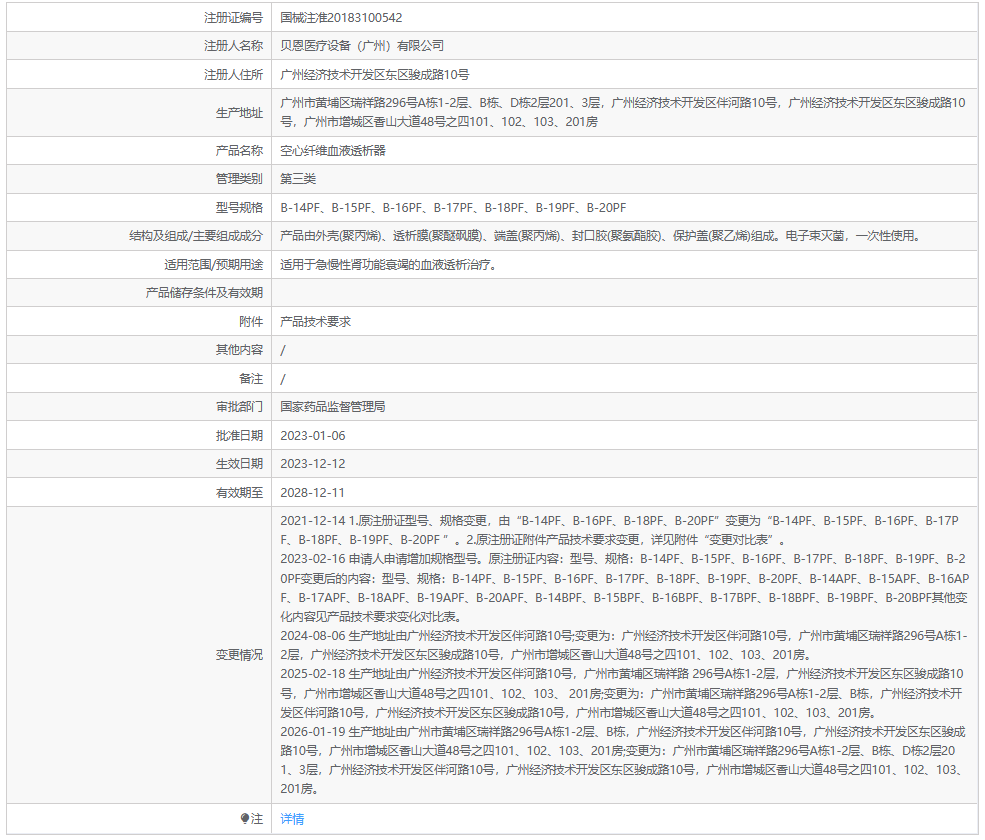
空心纤维血液透析器(10-04-01,Ⅲ类)由聚丙烯外壳、聚醚砜透析膜、聚丙烯端盖、聚氨酯封口胶与聚乙烯保护盖组成,一次性使用,电子束灭菌,配合血液透析装置用于急、慢性肾功能衰竭患者的血液透析治疗;型号以膜面积分档,自 1.4 m² 至 2.0 m² 共七个规格。
一、结构组成
血液在数千根中空纤维的内腔流过,透析液在纤维外侧逆向流过,两者隔着膜壁完成弥散、对流与超滤。五个组件各担一类风险:透析膜决定清除率与血液相容性;外壳与端盖同为聚丙烯,同材质热熔焊接可减少异材界面应力,并承受 500 mmHg 的最大跨膜压;封口胶把纤维束两端封成一体,端面一旦局部未封实,血液便从纤维外侧短路,清除率骤降而外观毫无异常——这是本类产品最典型的失效模式;保护盖只负责开包前的无菌屏障。膜壁厚约 40 μm、纤维内径约 200 μm,同系列预充量 85~150 mL,超滤系数 21~36 mL/(h·mmHg)。
二、注册及临床试验评价要点
(一)分类与法规标准:10-04-01 血液透析器具(10 输血、透析和体外循环器械—04 血液净化及腹膜透析器具),Ⅲ类。条目产品描述为「通常由外壳、纤维膜、O 型环、封口胶、端盖组成」,预期用途「配合血液透析装置使用,用于供慢性肾功能衰竭及药物中毒等患者进行血液透析治疗」,品名举例含「一次性使用中空纤维血液透析器」。证面写「空心纤维」、条目写「中空纤维」,一字之差来自译文习惯,不影响归码。标准三条主线:YY 0053-2016(2016-03-23 发布、2018-01-01 实施,修改采用 ISO 8637:2010,代替 2008 版)管产品要求,含生物学评价、机械性能、使用性能与有效期;GB/T 16886 系列管生物学;GB 18280 系列管辐射灭菌。两处时效须留意:YY 0053 的修订版已进入制定程序,修改采用 ISO 8637-1:2024 并将代替 2016 版,尚未发布;GB 18280.1-2015 现行,GB 18280.1-2025 已于 2025-12-02 发布、2029-01-01 实施,写作时按「现行版+新版实施日期」并列,不能只写年号。
(二)材料与生物学评价:聚醚砜属聚砜类膜材,成膜后本身亲水,不需二次涂覆亲水层,通量靠配方与纺丝工艺调节;玻璃化转变温度高、耐辐照、机械强度好,可把壁厚做到 40 μm 量级而不断丝。外壳与端盖同取聚丙烯,除了焊接相容,还有一层考虑:透析器要经电子束辐照,异材界面在辐照后收缩率不同,容易在焊缝处开缝。生物学按 GB/T 16886.1-2022 评价。本品与循环血液长时间直接接触,重点不在常规几项而在血液相容性:GB/T 16886.4-2022 框架下的溶血、凝血与补体激活、血小板计数与形态;另有细胞毒性、致敏、皮内反应、急性全身毒性、材料介导致热性。可沥滤物是聚醚砜膜真正的难点——成膜溶剂(如 N-甲基吡咯烷酮、二甲基乙酰胺)与致孔剂(如聚乙烯吡咯烷酮)的残留须定性定量并给毒理学风险评估。膜面积达 1.4~2.0 m²,与血液接触面是普通植入物的数十倍,同一残留浓度下的暴露量完全不同,不能拿小面积产品的数据外推。内毒素按 YY 0053 控制,成品以无菌、无热原状态交付。
(三)灭菌与货架有效期:电子束属辐射灭菌,按 GB 18280 系列确认:第 1 部分管过程开发、确认与常规控制,第 2 部分管灭菌剂量的建立(25 kGy 或按生物负载用 VDmax 方法),第 3 部分管剂量测量的不确定度;无菌保证水平达 10⁻⁶。与环氧乙烷灭菌的差别不在残留而在材料:环氧乙烷的难点是解析与残留限量,电子束的难点是辐照对高分子链的损伤。聚醚砜与聚丙烯在电离辐射下同时发生断链与交联,宏观表现为膜脆化、外壳黄变、封口胶强度下降,最终反映到清除率与耐压上。因此剂量确认之外必须做辐照后性能验证——清除率、超滤系数、血室容量、压力降、密合性,并在货架期末复测;剂量不得照搬他厂的 25 kGy,须按本厂初始污染菌与最不利装载方式确定。货架有效期方面,证面「产品储存条件及有效期」栏为空,注册证有效期五年。注册证有效期与货架有效期是两件事,后者须以说明书标注为准。稳定性做加速与实时并行,考察项含无菌、内毒素、清除率、超滤系数、封口强度与包装完整性;膜材在储存中可能发生亲水性衰减,实时数据不能用加速结果替代。初包装按 GB/T 19633.1、ISO 11607 验证,运输按 ASTM D4169。
(四)性能验证与结构功能:指标按 YY 0053 与 2023 年第 15 号指导原则设定:清除率(尿素、肌酐、磷酸盐,必要时维生素 B12)、超滤率与超滤系数、筛选系数、血室容量、血室压力降、密合性、残留血量、无菌与内毒素、微粒污染。清除率的流速覆盖是最常被发补的一项:须以透析液流速的最低与最高点,分别对应血液流速的最低值、每增加 100 mL/min 的节点直至最高值,构成完整矩阵;只报一个常用流速点,等于没有证明宣称边界内的性能。测试条件还须标明温度、超滤率与取样时点,即平稳透析 60 min 后于动静脉端同时取样。三处结构功能要单列:① 纤维束端面封口完整性,防串流;② 外壳与端盖焊缝的强度与耐压,最大跨膜压 500 mmHg 下不变形、不渗漏;③ 预充量与残留血量,预充量直接进入体外循环血量,对低体重与儿童患者更敏感。膜面积 1.4 m² 与 1.6~2.0 m² 落在不同区间,性能与临床数据都须按区间各选代表性规格,不能以一个规格覆盖全系列。
(五)临床试验评价路径:三层递进,先看条目,再看例外。条目定基准:10-04-01 条目页「临床评价」栏唯一值是「临床试验」;2022 年第 30 号通告(子目录 10)对一次性使用中空纤维血液透析器等四类品名的推荐路径同样标注「临床试验」。免临床不成立:2025 年第 19 号目录 10-04-01 项下共四条——连续性肾脏替代治疗用管路、一次性使用血液透析管路、一次性使用血液加温仪用管路、血液透析浓缩物,全是管路与浓缩物,透析器本体零收录;2026 征求意见稿同项下四条一字未动。同码不同品名,管路在册不等于透析器在册。另须辨清 10-04-03 的「透析液滤过器」是清除透析液中内毒素与细菌的,与血液透析器完全两回事,更不能借用。同品种有一条窄通道:2026 年第 15 号《一次性使用血液透析器临床评价注册审查指导原则》(2026-04-27 签发、04-30 发布)写明透析器「通常需通过临床试验路径」,仅两种情形可走同品种——① 申报产品的透析膜已在中国境内获准上市,且选择「相同透析膜(原材料、配方及膜性能指标基本一致)」的透析器作同品种;② 前代产品已境内上市,本品仅改变膜壁厚与纹理/波形,此时差异部分仍须做 12 名受试者、每人3 次共 36 次治疗的临床试验。本品为聚醚砜膜,境内聚醚砜透析器上市多年,情形① 在形式上成立。但「相同膜」看的是原材料与配方,不是材料类别名称:都叫聚醚砜,不同供应商牌号、不同添加剂配方不能互认。所以能否走通,取决于能否锁定同膜源、同配方的境内已注册产品。若设计影响血流模式,或最高血液流速与同品种差异明显,还须补最大流速下的机械性溶血数据。比对项按指导原则取适用范围、结构组成(膜材料、膜面积、纤维数量、有效纤维长度、内径、壁厚、孔隙率)与性能(清除率、筛选系数、超滤率、血室容量、压力降),并按膜面积两组分别选代表规格。
 2026-11-05


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博

