
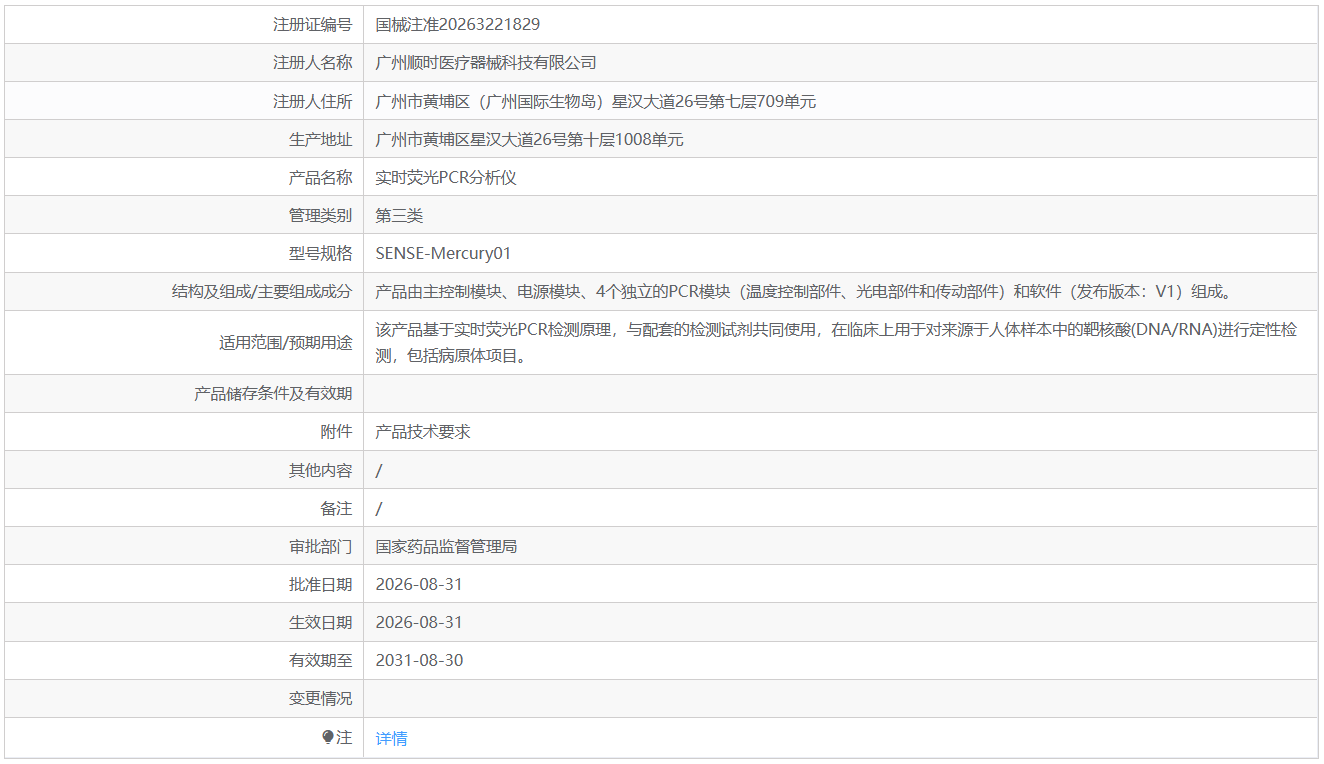
实时荧光PCR分析仪(22-05-03,Ⅲ类)由主控制模块、电源模块、4 个独立 PCR 模块与软件 V1 组成,与配套试剂共同用于人体样本靶核酸(DNA/RNA)定性检测,含病原体项目;可免于临床评价,分析性能研究仍须完成。
一、结构组成
主控制模块统管四模块的升降温、荧光采集与传动调度;每个 PCR 模块独立完成变性、退火、延伸三步温度循环,光电部件逐循环激发并采集荧光,软件把扩增曲线换算成 Ct 值、判定阴阳性与结果重复性。四个模块可同时独立上机,相当于四台 PCR 仪共用一套控制与电源;软件发布版本 V1,整机出厂前完成检验与校准,客户侧只做安装确认与例行校准。
二、注册及免于临床评价要点
(一)分类与法规标准:22-05-03 核酸扩增分析仪器(22 临床检验器械—05 分子生物学分析设备),Ⅲ类。归类证据是双重命中:品名「实时荧光PCR分析仪」与分类目录品名举例逐字相同(2022 年第 30 号公告增列);《实时荧光PCR分析仪注册技术审查指导原则》(2021 年第 24 号)名称与产品名一字不差,1.2 条直接写明「分类编码:22-05-03」。与 22-05-04 PCR 扩增仪(Ⅱ类)的分界只在「能不能分析」——只提供扩增温度环境的进 04,实时采集荧光并给出判读结果的进 03。标准主线是 GB 4793-2024、YY/T 0648-2025(2026-11-01 实施)、GB/T 18268.1-2025(2026-01-01 实施)与 YY/T 1173-2010;照抄指导原则引用的旧标准清单,会一次写出三处作废引用。
(二)注册单元与型号:指导原则 3.1 把注册单元拆分定为三条:温控方式不同的分开、光检测装置不同的分开、单通道与多通道分开。关键是后半句——「不同数量的多通道产品可划分为同一注册单元」,且「单一功能模块数量不同导致样本处理量存在差异的产品可以作为同一注册单元」。本品四个 PCR 模块属多通道,日后把模块数增至两个或六个,原理、软件与适用范围不变,仍在同一单元内做变更注册;只有改出单通道(单模块)机型,才须另立注册单元。这也是变更记录里一次扩多个型号的制度依据。
(三)性能验证与模块间一致性:整机性能照指导原则 1.1 列全:升降温速度、温度均匀性/准确性/稳定性、荧光强度准确性与重复性、通道间干扰、样品容量、传动位置准确度。多模块产品还须补一项指导原则没有明写的指标——模块间一致性:同一批样本分放四个模块同批检测,Ct 差值须受控,否则整机事实上等于四套独立系统各测一套,这是本结构最易被发补的点。适用范围只宣称定性,定量线性与准确度可按 1.5 条「不适用」处理并说明理由,但 Ct 重复性、通道干扰与检出限仍须验证。分析性能研究按 1.2 条用临床样本完成,按最不利原则选代表性项目,覆盖不同样本类型与检测通道。
(四)清洗消毒与使用期限:有源可重复使用设备不写灭菌,写污染控制。四个模块各有独立腔体,首要风险不是交叉感染,而是扩增产物气溶胶导致的假阳性:技术资料须交代分区设计、独立风道、紫外去污染或产物管密封等防污染措施;消毒剂须评估对光路窗口与半导体热块的腐蚀。使用期限按《有源医疗器械使用期限注册技术审查指导原则》(2019 年第 23 号)论证,证据链是关键部件寿命——光源衰减、半导体制冷器冷热循环次数、电机与导轨磨损——加上老化数据与维护保养要求;注册证有效期五年只是证书期限,不等于整机使用期限。
(五)免于临床评价路径:22-05-03 在 2025 年第 19 号《免于进行临床评价医疗器械目录》在册,条目通篇没有「新型材料、新作用机理除外」一类排除语,属比较完整的豁免;2022 年第 20 号通告(覆盖子目录 22)推荐路径表把它印在「免临床评价」栏,2026 年征求意见稿一字未改。边界同样清楚:免的是「临床评价资料」这一项,分析性能研究、软件与网络安全描述、清洁消毒研究、使用期限研究一项不少。条目经三轮公告调整(2022 年第 30 号改描述并新增数字 PCR 段、101 号与 132 号只动品名与数字 PCR 段),免临床条目只覆盖实时荧光 PCR 主段,数字 PCR 形态套不上本条目。说明书还须写明是否开放系统、配套试剂上市信息、是否需配核酸提取仪。
 2026-11-05


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博

