
医疗器械属于高风险监管产品,设计是决定产品安全有效性的源头。根据《医疗器械监督管理条例》《医疗器械生产质量管理规范》(GMP)、YY/T 0287(ISO13485)以及《医疗器械设计开发和变更指导原则》,只要产品设计输出发生改变,且该改变可能影响产品安全、性能、临床使用、合规性,就需要开展设计变更控制。很多企业容易混淆“微小调整”和“设计变更”,误将设计改动当成普通工艺微调,不启动变更流程,最终在核查、注册核查中出现缺陷。
设计变更控制贯穿产品全生命周期:从设计开发阶段、注册/备案阶段,到上市后生产、售后阶段。并非只有改变产品结构、材料才叫设计变更,软件算法、标签说明书、包装、配套附件、临床使用方法等改动,都可能触发变更流程。
一、设计变更的法规底层定义
依据ISO13485:2016和国内医疗器械GMP,设计变更:对医疗器械设计输出的任何修改。设计输出包含:产品图纸、BOM物料清单、材料规格、组件规格、软件代码、算法参数、产品技术要求、检验方法、说明书、标签、包装规范、灭菌参数、运输储存条件等。
判定是否需要启动变更的核心三问:
重点区分:工艺变更≠设计变更。如果设计文件不变,仅生产工艺参数微调(在原有设计允许范围内),属于生产工艺变更,走工艺变更流程;如果改动工艺参数,是因为产品设计本身修改,或者改动后改变产品设计特性,则属于设计变更。
设计变更分为重大变更、一般变更、微小变更。无论变更等级高低,只要判定属于设计变更,都必须启动设计变更控制流程,区别仅在于变更评审、验证确认、注册申报要求不同。微小变更同样需要内部变更评审、记录、保存资料,不能直接豁免变更流程。
二、必须启动设计变更流程的情形分类
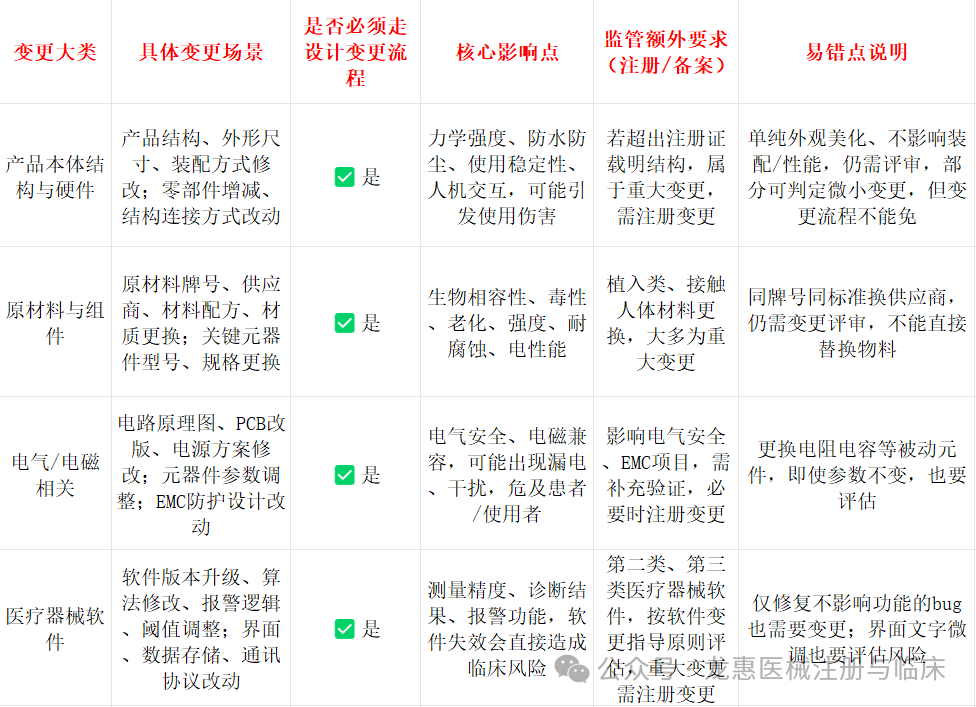
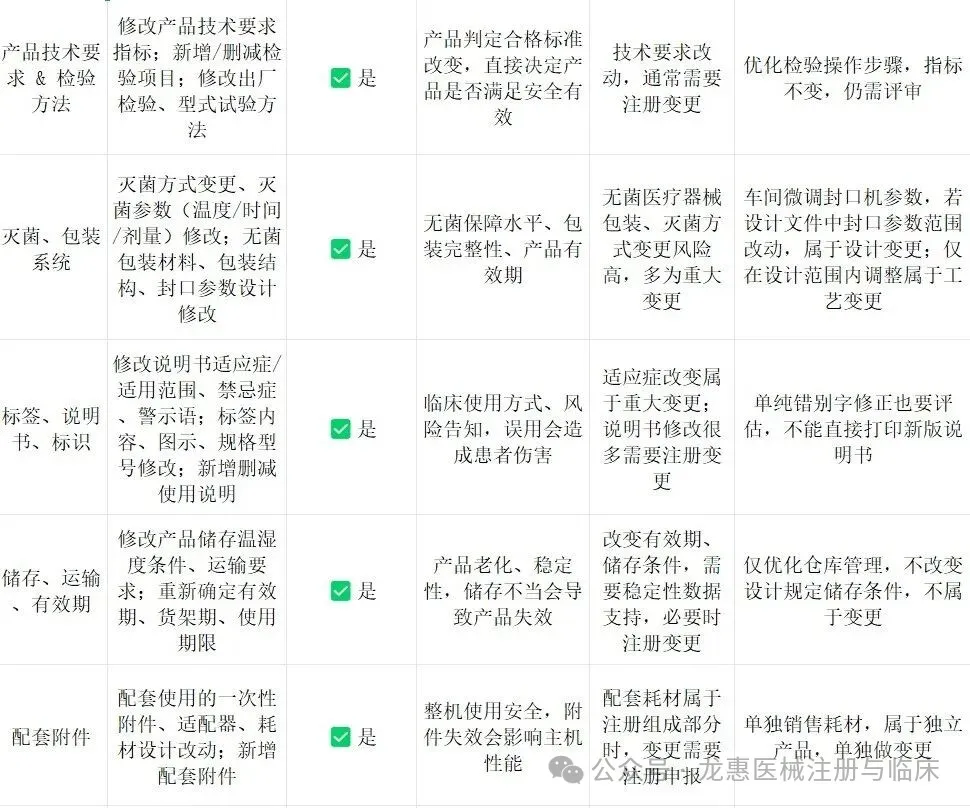
硬件和材料是医疗器械最常见的设计变更场景。只要修改设计图纸、BOM清单,就触发设计变更。
有源医疗器械,软件变更监管要求日趋严格,《医疗器械软件注册审查指导原则》明确,软件任何修改都要开展变更评估。 硬件电路改版,PCB布线调整,开关、传感器型号更换,会影响电气安全、绝缘、电磁兼容。改动之后需要重新做电气安全试验、EMC测试。 软件变更分为重大、一般、微小变更。
例如:修改测量算法、报警阈值,会直接影响诊断、治疗结果,属于重大软件变更;优化软件界面排版,不改变算法和测量结果,属于微小变更。哪怕微小软件变更,依然必须走设计变更流程,开展评审、记录,留存软件验证记录,不能直接更新固件。仅当变更完全不影响软件功能、安全、算法,经小组评审确认,才判定微小变更,但变更控制记录不可省略。
无菌医疗器械的包装系统属于产品设计组成部分。包装膜材料、包装袋结构、封口设计、灭菌参数(环氧乙烷剂量、辐照剂量)修改,属于设计变更。 举例:企业原来设计环氧乙烷灭菌12小时,现在修改灭菌时间,设计文件中灭菌参数范围更新,属于设计变更;如果只是车间在设计文件规定的参数区间内微调灭菌时间,设计文件不变,属于生产工艺变更。 产品有效期、货架期的修改,本质是产品稳定性设计评估变更,需要稳定性试验数据支撑,变更评审需要评估老化带来的性能下降风险。
说明书、标签属于设计输出文件,纳入设计变更管控。
产品技术要求是产品质量判定的法定文件,修改性能指标、检验项目,必然触发设计变更。产品技术要求内容和注册证绑定,指标改动通常需要注册变更。
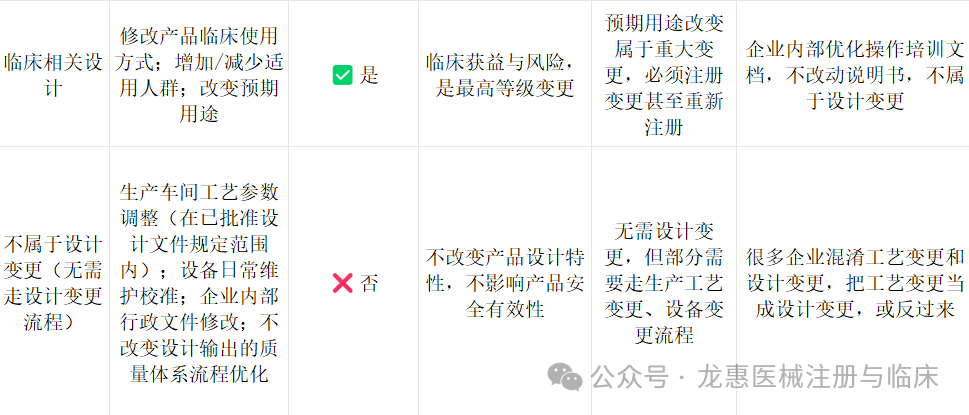
主机配套耗材、适配器属于产品系统设计一部分。例如无创呼吸机配套面罩设计改动,会直接影响通气效果,必须走设计变更。预期用途变更属于最高等级变更:原本仅用于体表降温,修改为用于术中降温,预期用途发生变化,很多情况需要重新注册,不能仅做内部变更。
四、不需要启动设计变更流程的情形边界
很多企业过度管控或者管控缺失,核心是区分“设计输出改动”和“体系/生产活动改动”。
注意:不属于设计变更,不等于不需要变更管控,生产工艺、设备变更,需要按GMP走对应的变更和验证确认流程,只是不走设计变更流程。
五、设计变更流程核心步骤(只要判定需要变更,均应执行) 变更提出:申请人提交变更申请,写明变更原因、变更内容。 变更评审:跨部门小组(研发、质量、生产、临床、注册)评估风险,判定变更等级(重大/一般/微小),评估对产品安全、性能、注册、临床、包装、灭菌的影响,确定是否需要验证、确认。 验证与确认:根据评审结论开展试验,如材料试验、电气测试、软件验证、稳定性试验,必要时开展临床评价。 注册/备案申报:如果变更内容属于法规要求注册变更事项,完成验证后向药监局提交注册变更申请,获批后方可实施。微小变更按地方要求,留存资料备查。 变更批准:验证资料齐全,由授权人批准变更实施。 实施变更:更新所有相关设计输出文件(图纸、BOM、说明书),培训相关人员。 变更后回顾:变更实施后,监控产品质量、不良事件,必要时开展变更效果评估。 六、企业常见不合规风险点总结
医疗器械设计变更管控的核心逻辑:凡是修改设计输出文件,且可能影响产品安全有效性,必须启动设计变更流程。变更大小仅影响验证工作量、注册申报要求,不能作为豁免变更流程的理由。企业建立变更清单,对照上表做变更预评估,区分设计变更、工艺变更、设备变更,落实变更评审、验证确认、注册申报和记录留存,是满足ISO13485与国内医疗器械GMP的核心要求。上市后持续监控不良事件,基于不良事件发起设计改进变更,也是全生命周期质量管理的重要一环。设计变更管控不是形式化文档工作,本质是持续管控医疗器械风险,保障患者和使用者安全。
 2026-09-23


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博