
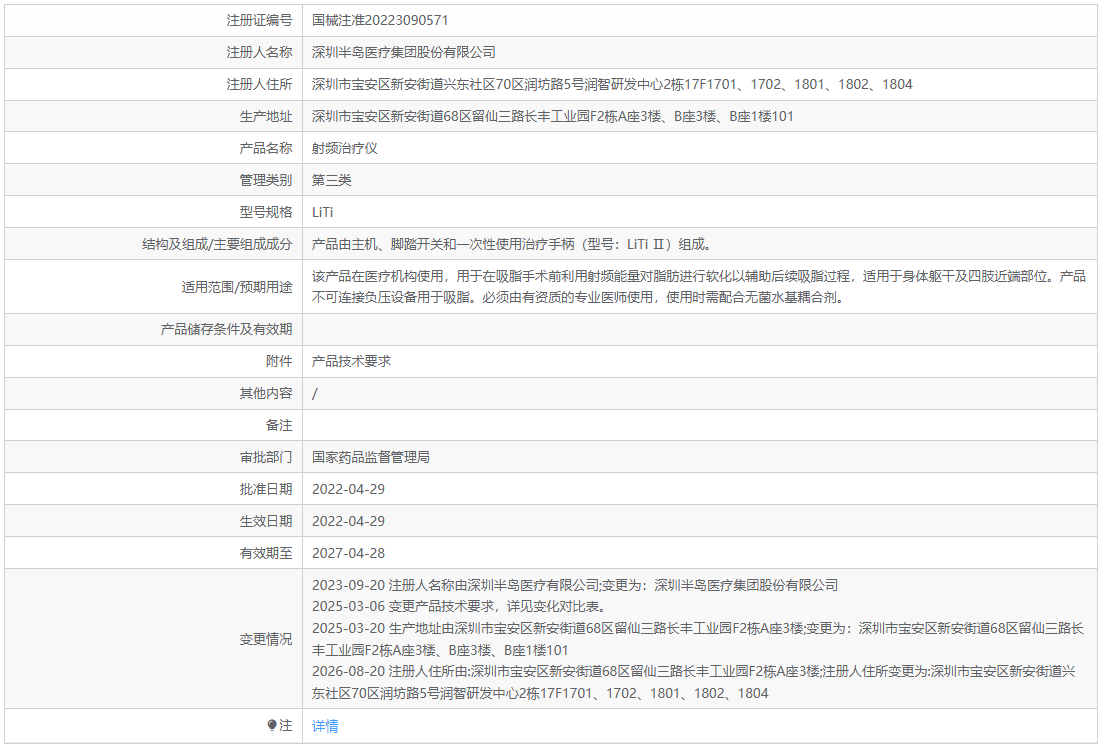
射频治疗仪是一种用于吸脂术之前的脂肪软化的人体外用医疗装置:主机(射频发生器)发出射频能量,通过一次性使用的治疗手柄上的治疗电极传递到人体皮肤和皮下组织中去,在射频电流产生的热量作用下使皮下的脂肪变得柔软一些,从而帮助之后的吸脂过程更加顺利地进行。本品只能在医疗机构内使用,可以应用于身体躯干、四肢近端等部位,并且需要经过专业医生的操作才能使用,在使用过程中要配合无菌水基耦合剂并且不能与负压设备一起使用来进行吸脂。该产品的分类编码为09-07-02,属于第三类国产医疗器械,并没有被纳入到《免于开展临床试验医疗器械目录》(2025年第19号公告)当中去,所以它的临床评价途径就是做临床试验。
一、结构组成:
本产品的构成包括主机、脚踏开关以及一次性使用的治疗手柄(型号:LiTi Ⅱ)。主机是通过网络电源来工作的台式机器,并且集成了射频发生器、输出控制器、阻抗/温度检测装置、人机交互界面和电源模块等部分,用来产生并且调节射频能量的输出;一次性使用的治疗手柄里面装有治疗电极,通过电缆和主机相连,在手术过程中会接触到人体皮肤和皮下的组织,并把射频能量传递到目标部位(皮下脂肪层);脚踏开关可以用来控制射频能量的开启和关闭。产品的型号规格是LiTi。一次性使用的治疗手柄属于无菌状态或者按照说明书的要求进行过灭菌处理;而主机和脚踏开关则是非无菌、可以反复利用的部分。根据输出模式、工作频率、输出功率或能量密度范围、所配用的手柄类型以及是否有测温/阻抗监测功能来划分出不同的型号规格系列。
二、注册和临床试验评价要点:
(一)产品的种类以及相关的法律法规和标准:本产品的分类编码是09-07-02(属于09物理治疗器械-07高频治疗设备-02射频治疗(非消融)设备,品名举例有射频治疗仪、射频皮肤治疗仪),管理类别为第三类。根据国家药品监督管理局发布的《关于调整〈医疗器械分类目录〉部分内容的公告》(2022年第30号公告),把原来的“09-07-02射频浅表治疗设备”改为现在的“射频治疗(非消融)设备”,并且将其从第二类升格到第三类,并且说明,“对人身体皮肤和皮下组织产生病理或者生理变化的作用;预期可以改善皮肤松弛、淡化皱纹、缩小毛孔、紧致提拉肌肤、消除痤疮疤痕或者减脂(脂肪软化或者分解)等功能的射频治疗仪、射频皮肤治疗仪产品归入第三类医疗器械进行管理”。国家药品监督管理局发布的《关于进一步明确射频治疗仪类产品有关要求的公告》(2024年第84号公告)也对此进行了补充说明:即从2026年4月1日开始,在之前所列的射频治疗(非消融)设备里边的射频治疗仪、射频皮肤治疗仪类产品如果没有获得医疗器械注册证的话就不能够进行生产和销售了。本产品的注册申报还需要遵守《医疗器械分类目录》调整公告(2023年第101号)、《医疗器械注册和备案管理办法》(国家市场监督管理总局令第47号)以及国家药品监督管理局器审中心发布的《射频美容设备注册审查指导原则》(2023年4月12日)。产品的标准包括但不限于以下内容:GB 9706.1-2020《医用电气设备第1部分基本安全和基本性能通用要求》,YY 9706.102-2021《医用电气设备第1-2部分电磁兼容性要求和试验》,GB 9706.202-2021《医用电气设备第二部分高频手术设备以及高频附件基本安全和基本性能专用要求》,适用于电流效应对人体产生影响的产品,GB 9706.203《医用电气设备第三部分电场效应对人体的影响》,YY 1057-2016《医用脚踏开关通用技术条件》,GB 4824《工业、科学和医疗设备射频骚扰特性限值和测量方法》,GB/T 16886.1-2022及系列《医疗器械生物学评价》,GB/T 42062-2022《医疗器械风险管理和控制在医疗器械中的应用》,GB/T 14710-2009《医用电器环境要求及试验方法》,以及其他有关电气安全、电磁兼容性、软件开发、包装、标签等相关的国家标准或者行业标准。产品的软件部分也要按照《医疗器械软件注册审查指导原则(2022年修订版)》和《医疗器械网络安全注册审查指导原则(2022年修订版)》的要求来执行。
(二)材料和生物相容性评价:产品的预期和患者接触到的部分为治疗手柄上的治疗电极以及手柄外壳,而操作者接触到的部分则有脚踏开关和主机外壳。按照GB/T 16886.1-2022进行生物相容性评价:如果治疗电极为无创形式并与完好的皮肤短暂接触,则需要考察细胞毒性、致敏反应、皮肤刺激或者皮内反应;如果是通过皮肤进入皮下的有创治疗方法,则要考察细胞毒性、致敏反应、皮内反应;部分治疗手柄需要配用保护壳,在使用过程中可能会刺穿皮肤,因此要对保护壳进行刺激测试并将其归类到皮内反应中去;治疗电极所用的金属材料(例如不锈钢等)、化学成分、耐腐蚀性和金属离子释放情况都要加以检验;电极绝缘层的完整性和耐磨性也要被评估;随产品一起提供的无菌水基耦合剂(比如作为产品的组成部分或者是随机附件)也需要根据它是否直接接触完好皮肤或者破损皮肤来确定相应的生物学评价,并且还要证明它不会影响到射频输出的效果。在做生物学评价的时候可以对整个设备进行考量,也可以根据手柄、治疗电极等不同的接触人体部位来进行区分;清洁消毒的方式对于反复使用的零部件材料性能的影响也需要进行评价。
(三)灭菌和保质期:主机和脚踏开关是非无菌、可以反复使用的零件,在按照说明书要求做表面清洁和消毒的时候要考虑到消毒的方法以及所用的消毒剂是否会对电气或者高频输出的部分产生电击、短路或者器件被腐蚀的风险。一次性使用的治疗手柄(LiTi Ⅱ)是一次性使用的部件:如果是以无菌的形式提供的,则需要按照GB 18279.1-2015《医疗保健产品灭菌 环氧乙烷 第一部分:医疗器械灭菌过程的开发、确认和常规控制的要求》(或者其他相应的灭菌方式标准)来完成灭菌程序的设计、确认以及常规控制工作,无菌保证水平(SAL)应该达到或者超过十万分之一级,环氧乙烷残留量要满足GB/T 16886.7-2015的规定并且还要证明该灭菌方法对于治疗电极材料、手柄高分子材料、绝缘层、导电连接以及电极尺寸精度不会造成影响;如果是不带无菌标识的产品,则要在说明书上注明使用之前需要进行何种类型的灭菌处理并且已经完成了相关的验证工作。一次性使用的治疗手柄货架的有效期要按照《无源植入性医疗器械稳定性研究指导原则(2022年修订版)》中有关的内容来进行加速老化和实时老化的实验,并且包括了对包装完整性(密封强度、阻菌性)、无菌屏障保持情况、治疗电极阻抗和能量输出稳定性的检测以及手柄外观和尺寸变化的情况进行测试,还要做运输模拟试验。主机的使用寿命需要根据《有源医疗器械使用期限注册技术审查指导原则》来确定,其中包括射频发生器输出功率/频率漂移、阻抗和温度监测模块精度下降、脚踏开关寿命、电源模块及电缆寿命、人机交互界面可靠性的检验等内容。
(四)性能测试和结构功能:射频治疗仪的主要技术指标包括:能量输出性能方面的工作频率、额定负载、额定功率以及在所有可以使用的治疗手柄下所产生的总能量和能量密度,在各种不同的输出模式中所对应的脉冲频率和脉冲间隔(如果有的话)、各个输出模式下的参数范围以及输出准确性与稳定性;温度控制和监测方面的内容有温度测量范围和精度、温度控制范围以及控制精度、表皮温度控制能力、阻抗监测范围和精度以及实时反馈功能(如果有双阻抗监测的话,则要验证二者之间的协同控制逻辑)。治疗电极特性的部分涉及到了电极面积和大小、电极阵列间的距离、微针长度(如果需要的话)、调节范围以及方法等等;热安全性的研究按照《射频美容设备注册审查指导原则》的要求来完成,在不同的深度上对于各种类型的组织进行温度梯度模型的建立,在能量扩散范围内绘制出温度分布图并且确定最高温位置和温度检测点之间的关系;做热积累的研究来判断单个治疗区域能承受多久的时间而不至于造成过热的风险,并且给出一个可以接受的安全界限以及它的根据,在此之后还要对相关部位进行组织病理学检查来证明是否有组织形态学的变化或者凝固坏死的现象发生。当设备处于不同的冷却状态的时候,上述的研究应该在最不好的冷却条件下进行。⑤脂肪代谢模型的研究——本产品的预期用途是脂肪软化,在上述温度梯度以及热累积的研究的基础上进行脂肪代谢模型的研究:利用活体动物模型来考察脂肪受热、溶解、凋亡以及循环代谢的情况,在射频能量治疗之后的不同时间段内检测皮下脂肪细胞的形态学变化(病理学分析)、血脂等相关血液生化指标的变化情况,并且证明该产品可以达到所声称的减脂或者使脂肪变软的效果,同时也要保证代谢相关的功能处在安全范围之内;⑥电气安全——按照GB 9706.1-2020和GB 9706.202-2021的要求来检验患者的漏电流、应用部分防护、绝缘、保护装置以及可接触部位的温升;⑦电磁兼容性——根据YY 9706.102-2021和GB 4824的规定来进行射频发射分组为两组的测试,并且在抗干扰实验的时候要考虑到设备的工作持续率并且尽量选取较大的输出功率的工作状态;⑧软件功能——包括工作模式的选择、能量参数的调节、温度和阻抗的实时监测、报警以及安全联锁逻辑、数据记录等,并且按照《医疗器械软件注册审查指导原则(2022年修订版)》的要求来提交软件组件的研究资料,由于软件失效会对病人造成伤害,因此它的安全等级应该被当作中等或者更高来对待。⑨脚踏开关按照YY 1057-2016进行验证;⑩环境适应性按照GB/T 14710完成温湿度、运输、储存等环境试验;⑪放行控制:出厂检验包括输出能量和频率、温度/阻抗检测、报警、电气安全、软件功能、外观等内容,并且UDI赋码以及批次追溯符合规定。
(五)临床试验路径:本产品(射频治疗仪,09-07-02)不属予免于做临床试验的产品。根据国家药品监督管理局器审中心发布的《射频美容设备注册审查指导原则》,射频美容设备不属于免于进行临床评价的产品,应当按照《医疗器械分类目录》中子目录09'物理治疗器械'的相关产品的临床评价推荐途径来开展临床试验。按照《医疗器械分类目录》子目录01、04、07、08、09、10、19、21所列产品的临床评价推荐路径(2022年第30号公告,国家药品监督管理局器审中心2022年7月14日发布),射频治疗(非消融)设备(原射频浅表治疗设备)属于第三类医疗器械,并且其临床评价推荐路径为“临床试验”。所以该产品应该用临床试验的方式来完成它的临床评价工作,而不能仅仅依靠同类产品的比较来进行代替。临床试验的设计要点如下:①设计类型——建议使用随机、对照(可以是空白对照或者模拟治疗对照)、双盲的设计方法,可以选择优效或者非劣效的设计方案,对照组的样本数量可以适当降低;②试验人群:按照本产品的预期用途来确定目标人群,并且要规定入选和排除的标准(比如年龄、皮肤类型、局部皮下脂肪厚度、体重指数等等),同时还要排除一些禁忌人群(体内有金属植入物或者含有金属镶嵌牙齿的人群、体内安装了心脏起搏器或除颤器的人群等)。主要观察指标可以是治疗前后的皮下脂肪层厚度的变化情况(通过超声等方式来进行测量)、治疗区域围度的变化情况、脂肪软化的效果评价、盲态评估者的整体美容改善评分以及受试者的满意程度等等;安全性的指标则包含着不良事件的发生频率以及器械缺陷出现的概率;④样本量:根据主要评价指标来估计,并且要详细说明样本量计算参数的选择依据(设计类型和比较方式、主要评价指标种类及其含义、具有临床意义的数值范围、期望达到的目标水平、I/II型错误概率、退出和偏离计划的比例等等)。中心和随访:临床试验应该在拥有医疗器械临床试验资格的单位中进行,主要研究人员需要完成注册手续,在中心数目上可以适当增多并且考虑到地区差异,在治疗之后按照预定的时间节点来进行复查。⑥实施要求按照《医疗器械临床试验质量管理规范》(2022年第28号)、《医疗器械临床试验设计指导原则》的要求进行,试验用产品的设计应当和检验样品以及之后的产品保持一致,不能有设计上的改变。在临床试验中要特别注意观察到的不良事件有:疼痛、一过性红斑、水肿、Ⅱ度烧伤、一过性皮肤凹陷、脂肪坏死和脂肪萎缩、一过性色素沉着、皮下结节与血肿、治疗区皮肤麻木、瘢痕形成等等;因为该产品的使用目的主要是对人体外貌和审美效果的提升,并且使用者大多属于健康的群体,所以它的风险收益评估应该更加重视安全性的考量,在保证了足够高的安全性之后再考虑是否有足够的风险收益比。
若您有医疗器械注册申报、合规备案及医疗器械临床试验(CRO)等服务需求,欢迎随时垂询,我们将为您提供专业、高效的定制化解决方案。
欢迎添加微信/致电交流:赵老师:13817793685(手机&微信同步,添加时请备注“医械咨询”)
 2026-09-15


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博