
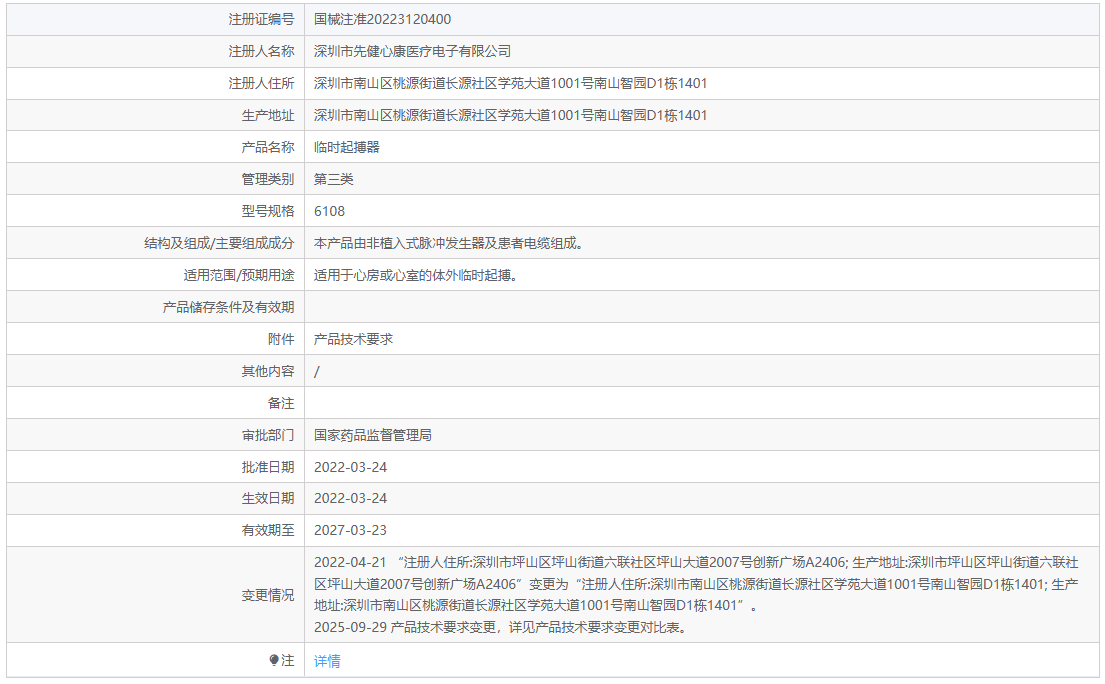
临时起搏器是用来抢救心跳骤停病人以及手术中保护心脏的一种外部电源设备:它包括一个不带电池的心脏起搏器和一根连接到病人身体上的电线,这个电线可以把来自心脏起搏器的电信号传送到人体内的心脏上,从而给心脏提供一个新的跳动节奏,在病人的心跳停止的时候帮助恢复正常的节律。该产品的分类编码为12-01-03,属于第三类国产医疗器械,并且没有被纳入《免于开展临床试验医疗器械目录》(2025年第19号公告)之中,因此它的临床评价途径可以采用同种产品比较的方法来进行。
一、结构组成:
该产品的构成部分是非植入式的脉冲发生器以及患者的电线。非植入式脉冲发生器是体外主机,包括脉冲输出电路、起搏参数控制单元(起搏频率、输出幅度、脉冲宽度、感知灵敏度等)、人机交互界面(按键/旋钮和显示屏)、报警装置以及内部电源,用来产生并且输出可以被控制的电信号;患者电缆是用来把脉冲发生器发出的电信号传送到和心脏接触的心脏起搏电极上,通过连接器和临时起搏电极导线相接(临时起搏电极导线一般都是一次性使用的)。本产品属于体外用有源医疗器械,可以反复使用,型号规格为6108。根据起搏方式、起搏频率/输出幅度/脉宽等参数范围、是否有感知功能、连接器类型以及内部分配的电源来划分出不同的型号规格系列。
二、注册和同类产品比较临床评价要点:
(一)产品的种类以及相关的法律法规和标准:该产品的分类编码是12-01-03(属于12有源植入器械-01心脏节律管理设备-03临时起搏器,品名举例有临时起搏器、体外起搏器),管理类别为第三类。根据《医疗器械分类目录》(2017年第十四个公告)、《医疗器械分类目录》调整公告(2023年第101号)的规定,由于本产品是和有源植入器械一起使用的产品,所以需要按照《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)的要求向国家药品监督管理局申请注册。产品的标准包括但不限于以下内容:YY 9706.231-2023《医用电气设备第2-31部分带内部电源的心脏起搏器基本安全与基本性能特殊要求》,GB 9706.1-2020《医用电气设备第1部分基本安全和基本性能通用要求》,YY 9706.102-2021《医用电气设备第1-2部分基本安全与基本性能通用要求并行标准电磁兼容要求及试验方法》,YY 9706.108-2021《医用电气设备第1-8部分基本安全与基本性能通用要求并行标准报警系统》,YY/T 9706.106-2021《医用电气设备第1-6部分基本安全与基本性能通用要求并行标准可用性》,GB 16174.2-2015《手术植入物有源植入式医疗器械第二部分心脏起搏器》,注:GB 16174.2-2024已经发布,将于2027年9月1日开始施行,YY/T 1874-2023《有源植入式医疗器械电磁兼容植入式心脏起搏器、植入式心律转复除颤器和心脏监护仪》脏再同步器械的电磁兼容性检测标准》,GB/T 16886.1-2022以及一系列关于医疗器械生物相容性的国家标准和行业标准,《医疗器械风险管理和控制指南》(GB/T 42062-2022)、《医用电器环境要求及试验方法》(GB/T 14710-2009),还有电气安全、电磁兼容性、软件开发、包装、标签等相关的国家标准或行业标准。含有嵌入式软件的产品还需要满足《医疗器械软件注册审查指导原则(2022年修订版)》和《医疗器械网络安全注册审查指导原则(2022年修订版)》的要求。
(二)材料和生物相容性评价:该类产品属于体外使用的一类有源医疗器械,和病人直接接触的部分主要就是病人电缆以及它的插头(跟病人身体或者临时起搏电极导线相连接)。按照GB/T 16886.1-2022标准来对与病人直接接触的部分进行生物相容性的评估:对于预期会和完好的皮肤发生短暂或者长时间接触的部位(比如病人电缆外套、体表电极等等),需要做细胞毒性、致敏反应、皮肤刺激或者皮内反应这三个方面的测试;如果连接器或者接触件会被破损皮肤、黏膜或者是血液所接触到的话,则还需要考察急性全身毒性、溶血以及植入反应这几个方面。要对患者的电缆绝缘材料(例如硅橡胶、聚氯乙烯等)、接头处的金属材料中的增塑剂、抗氧化剂等小分子物质迁移情况、金属离子释放量以及材料的老化耐久性进行检验。由于本产品的输入端通过患者电缆和心脏电传导路径相连,因此要特别注意控制患者的漏电流、微电击的风险以及应用部分的防护级别(根据GB 9706.231-2023的规定来确定防护级别的要求),并且要保证绝缘材料在多次清洗消毒之后仍然具有良好的绝缘性和机械强度。
(三)清洗、消毒以及有效期:该类产品是非无菌、可以反复利用的医疗电气设备。患者的电缆和主机外表要按照说明书的要求,在病人之间用规定的办法来清洗和消毒,所选的消毒方式以及它和材料(电缆外套、外壳、显示屏、按键等)之间的相容性要有证明资料,并且要考察消毒液残余物对于绝缘性能以及人体会产生的刺激作用;不能让消毒液渗透到主机里面去引起触电或者短路等问题;如果患者电缆是不可重复使用的零件的话,在使用说明书中应该注明这一点。使用期限需要根据《有源医疗器械使用期限注册技术审查指导原则》来进行验证,包括内部电源(电池)容量衰减和循环寿命、脉冲输出幅度/频率/脉宽精度漂移、患者电缆连接器插拔寿命和接触电阻的变化、电缆绝缘层的老化、按键和显示器磨损情况、报警装置触发可靠性的研究结果以及连接器机械强度以及主机外壳长时间使用的稳定性和耐久性等,并且还要参照GB/T 14710环境试验和电磁兼容性的长期稳定性来得出结论并写出一份使用期限分析报告。
(四)性能测试和结构功能:临时起搏器的主要技术指标包括:①起搏输出性能,即起搏频率范围和精度、输出幅度(电压或者电流)范围以及精度、脉宽范围及其精度、输出脉冲波形稳定程度要能够涵盖所有的起搏方式(比如VOO、AOO、VVI、AAI等等),并且在各种参数档位下都能达到标准;②感知功能,也就是对刺激信号敏感的程度以及识别的能力,在有需要的时候可以用来判断患者的呼吸情况,并且还要考虑起搏器和感知之间的相互作用关系;③电源和电池寿命问题,包括内部电源容量以及工作时长,低电量警报设定值以及精度,还有电池更换方面的安全性以及参数保持的情况;④报警功能,即当出现起搏输出中断或者异常、电池电量不足、患者电缆断开或者阻抗不正常等情况时所发出的各种警告信息的时间间隔以及声音和灯光提醒的方式(参照YY 9706.108-2021标准);⑤电气安全方面的要求按照GB 9706.231-2023和GB 9706.1-2020来检验患者的漏电电流值、使用部位的防护级别、绝缘电阻值、接地要求(如果有的话)、可接触部分的温升情况以及除颤保护能力。⑥电磁兼容按照YY 9706.102-2021和YY/T 1874-2023的要求来检测发射和抗干扰的能力,在电外科设备、除颤器、射频消融装置等干扰源下保证起搏输出的稳定;⑦软件功能:脉冲输出控制、参数设定和存储、工作模式转换、报警逻辑判断、自我检查以及故障诊断功能要符合《医疗器械软件注册审查指导原则(2022年修订版)》的规定,并且根据实际情况来确定软件的安全等级;⑧可用性:依据YY/T 9706.106-2021进行人因工程或者可用性的测试,主要避免由于参数设置错误或者忽视报警而造成的事故;⑨配合性能:患者电缆和配套的临时起搏电极导线之间的连接是否合适,能否实现可靠的对接以及长时间使用之后是否会损坏;⑩环境适应:按照GB/T 14710的要求来做温湿度、运输、储存等方面的环境试验;⑪放行控制:出厂检验包括起搏输出参数、感知能力、报警功能、电气安全、软件功能、外观等方面的内容,并且UDI编码及批号追踪都必须达到规定的要求。
(五)临床评价路径:产品(临时起搏器,12-01-03)没有被纳入到《免于进行临床评价医疗器械目录》中去——该目录里并没有临时起搏器的相关内容。根据《医疗器械临床评价技术指导原则》(2021年第73号公告发布)、《关于医疗器械临床试验审批有关事宜的通知》等文件的要求,《医疗器械临床评价技术指导原则》规定了本产品的临床评价应当按照同种产品比较的方法来进行,并且可以采用同一种型号的产品作为参考标准来完成临床试验。具体的途径参照《医疗器械分类目录》中的子目录“有源植入器械”相关的临床评价推荐路径(2022年第20号公告),其中提到该子目录包括了11、12、13、14、15、17、22这几个子目录的内容,在此通告中也说明了12-01-03临时起搏器属于第三类医疗器械,并且需要走的是同种产品比较的途径来完成临床试验。同种类别的器械应该具有以下特点:①相同的应用领域(心房或者心室的体外临时起搏)。②相同的原理(脉冲发生器通过患者的电缆给心脏发送起搏电信号);③相似或者相同的结构组成(非植入式的脉冲发生器加上患者电缆,可以包含体表电极);④相似或者相同的性能指标(起搏频率范围、输出幅度范围、脉冲宽度范围、感知功能和连接器类型);⑤相似或者相同的电气安全和电磁兼容特性。主要比较的内容有:起搏输出参数的覆盖范围和精度、感知灵敏度以及感知/起搏交互逻辑、内部电源续航以及低电量报警策略、报警功能的设计以及可靠性的研究(YY 9706.108)、患者漏电流和微电击防护水平、除颤防护和电外科抗扰度、连接器类型及其配套电极导线的匹配情况、软件功能和人机交互设计。按照《医疗器械临床评价等同性论证技术指导原则》《医疗器械注册申报临床评价报告技术指导原则》的要求进行等同性论证,在差异项上(比如起搏模式、感知算法、报警设计、电池类型、软件功能、连接器标准的不同之处)做差异性研究,并编写临床评价报告;重点考察起搏输出失夺获、感知不足或者过度感知、电池过早消耗、患者电缆连接失败或者脱落、电磁干扰引起的心脏起搏错误、除颤保护不够等问题以及上市后的不良事件数据。如果不能够用同种医疗器械的数据来证明其安全性与有效性的话(比如采用了新的起搏算法、闭环感知、新形式的能量输出等方式进行创新设计),那么就需要按照《关于是否要对医疗器械进行临床试验的技术要求》来进行临床试验了。
若您有医疗器械注册申报、合规备案及医疗器械临床试验(CRO)等服务需求,欢迎随时垂询,我们将为您提供专业、高效的定制化解决方案。
欢迎添加微信/致电交流:赵老师:13817793685(手机&微信同步,添加时请备注“医械咨询”)
 2026-09-15


 快速检索
 微信公众号

 官方百家号

 官方头条号

 官方微博